炎症性肠病(Inflammatory bowel disease,IBD)主要包括克罗恩病和溃疡性结肠炎,其反复发作与肠道免疫失衡、炎症反应及上皮屏障受损密切相关。尽管生物制剂和小分子药物改善了疾病管理,部分患者在病情得到控制后仍会复发。临床表现趋于平稳时,肠黏膜中是否仍存在尚未消除的损伤机制?
2026年8月27日,澳大利亚沃尔特与伊丽莎·霍尔医学研究所(WEHI)、墨尔本大学、皇家墨尔本医院等机构的研究人员在《Science》发表题为 “A necroptotic-to-apoptotic signaling axis underlies inflammatory bowel disease” 的研究论文。
研究结合前瞻性临床队列、空间转录组学及人源肠道类器官实验发现:异常上皮细胞死亡信号可在IBD黏膜病变早期出现,即使患者处于缓解期或接受先进治疗,这些信号仍可能存在。 炎症诱导的上皮转录重塑,以及不同细胞类型中的线粒体凋亡机制,为理解持续性肠道损伤提供了新的线索。
文章亮点
1)聚焦人源证据: 从80名受试者采集900余份肠道活检,整合组织检测、空间转录组与人源类器官功能验证。
2)发现早期异常信号: 部分尚无明显炎症的IBD组织已出现RIPK3活化,提示细胞死亡通路变化可能先于明显黏膜损伤。
3)定位易损上皮亚群: 空间转录组解析约173万个细胞,发现一类吸收型上皮细胞出现类似M1型巨噬细胞的炎症转录特征。
4)明确细胞类型差异: 炎症诱导的肠干细胞凋亡依赖PUMA,而分化结肠上皮细胞的死亡受到iNOS促进。
5)探索复发预警价值: 24—36个月随访将基线黏膜异常与后续复发联系起来,为研究分子层面的疾病监测指标提供依据。
研究内容
临床组织揭示缓解期仍存在异常细胞死亡信号
研究团队纳入80名受试者,包括25名克罗恩病患者、27名溃疡性结肠炎患者和28名非IBD对照,采集不同肠段及不同炎症程度区域的活检组织。IBD患者大多处于静止期或轻度活动期,其中62%正在接受生物制剂或小分子治疗。
通过检测41项细胞死亡相关指标,研究发现,IBD组织中的坏死性凋亡相关信号与凋亡相关信号均存在异常。其中,磷酸化RIPK3(pRIPK3)在部分非炎症区域已经升高,而裂解型caspase-3升高更多见于组织学炎症区域。
在纳入相应检测的93份IBD样本中,74份样本的pRIPK3和/或裂解型caspase-3水平高于非IBD对照均值。
这些结果提示,细胞死亡信号异常可能在黏膜病变较早阶段出现,并在接受治疗的患者中持续存在。 不过,检测到坏死性凋亡相关蛋白活化,并不等同于细胞已经发生坏死性凋亡,其实际致死作用仍需功能实验验证。
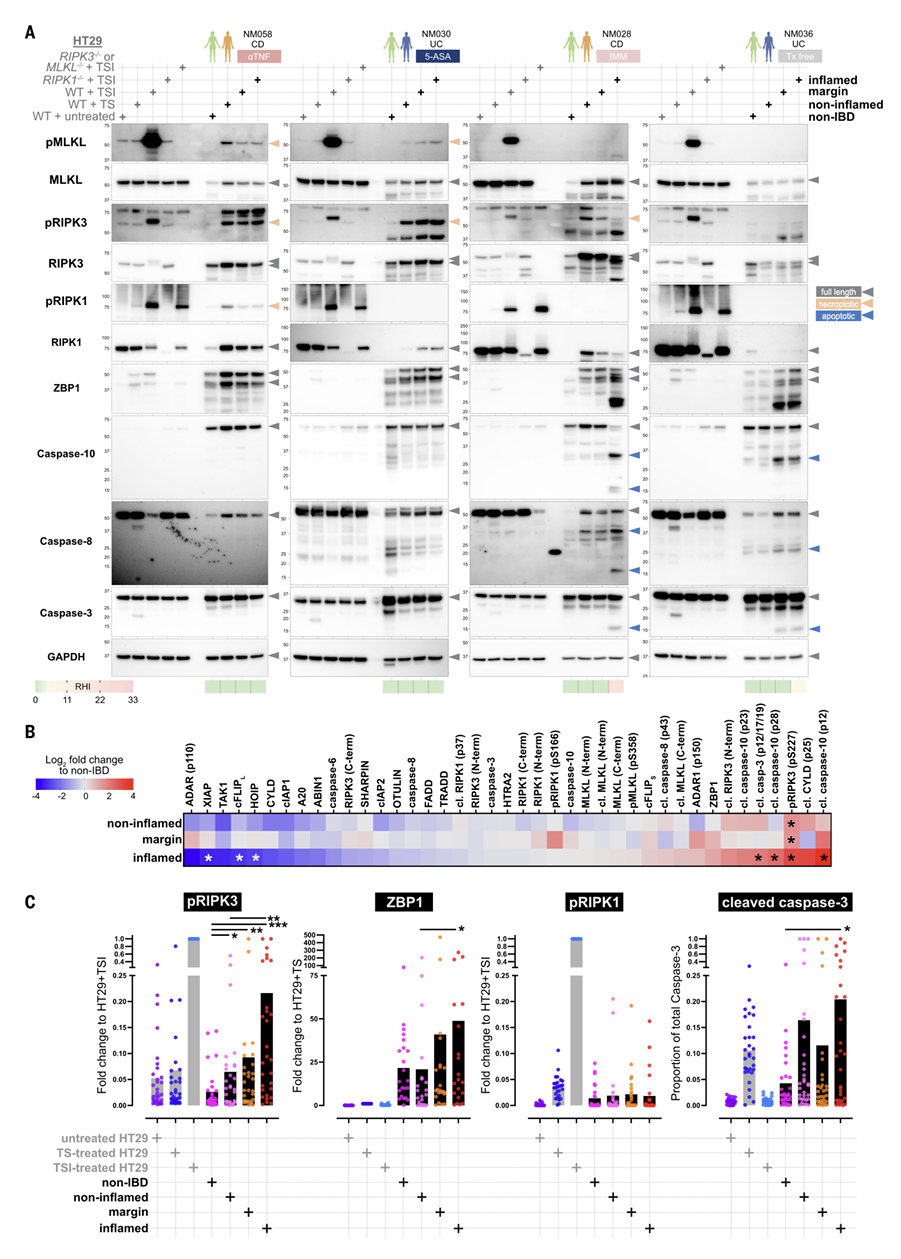
图1|IBD肠道组织中的细胞死亡信号异常。A为患者活检的代表性免疫印迹;B为不同炎症程度组织的蛋白表达及活化热图;C为pRIPK3、ZBP1、pRIPK1及裂解型caspase-3定量。
空间转录组定位炎症微环境中的易损上皮细胞
为明确异常信号来自哪些细胞,研究团队对51份肠道活检开展空间转录组分析,共解析约173万个细胞。
研究发现,包含NOS2、MLKL和ZBP1等基因的共表达模块,主要在一类分化的吸收型上皮细胞——研究中命名为“colonocyte #2”的亚群中上调。这类细胞表现出类似M1型巨噬细胞的炎症转录特征,但并不意味着上皮细胞转变成了巨噬细胞。
在非IBD组织中,携带该表达模块的上皮细胞较少;而在高度炎症的IBD组织中,其比例可升至上皮细胞的约30%。
空间分析进一步发现,这些细胞邻近的固有层区域富集表达IFNG的CD4⁺ T细胞,并伴随TNF等炎症相关基因表达升高。
这些结果提示,局部免疫微环境与上皮细胞转录重塑相互关联,使特定上皮亚群进入更易受损的状态。
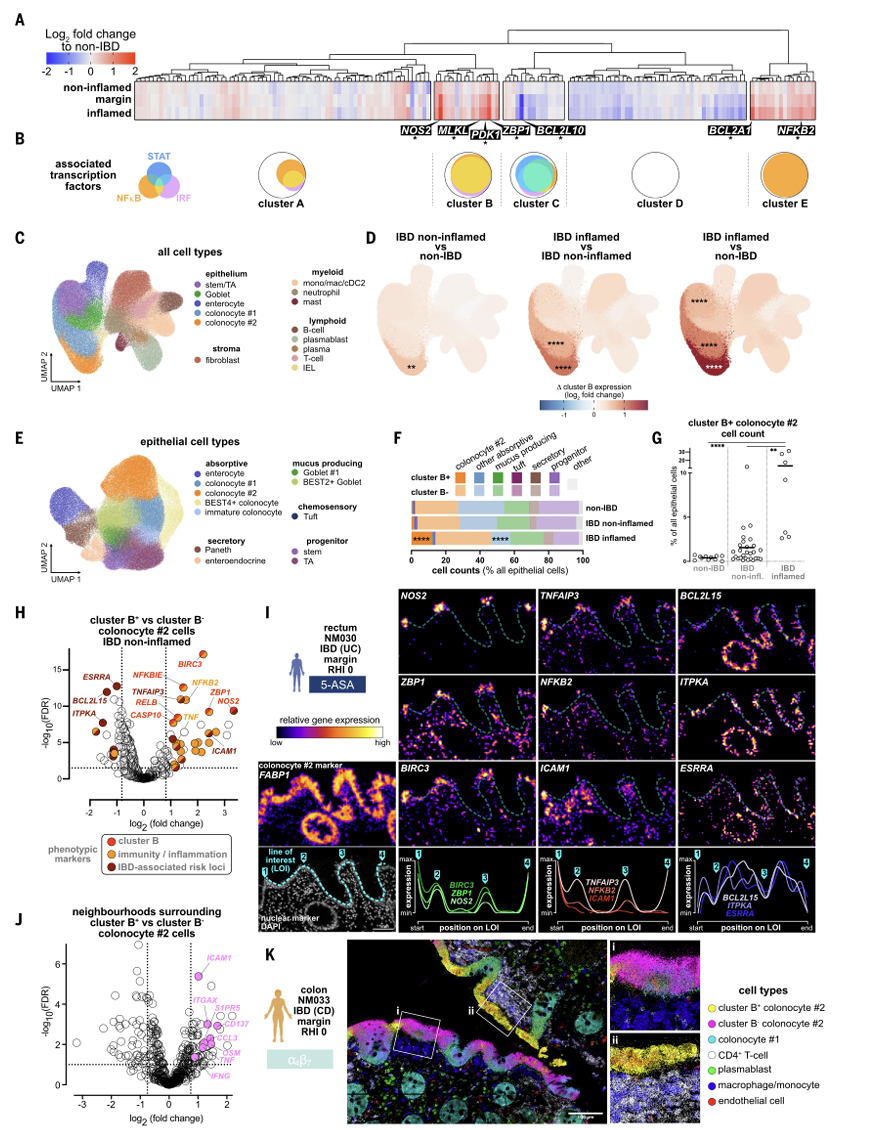
图2|炎症相关上皮亚群及其空间微环境。A、B展示共表达模块及调控分析;C—G展示细胞分群与cluster B阳性上皮细胞扩增;H—K展示差异表达和空间邻域特征。
人源类器官验证IFNγ与TNF协同诱导上皮死亡
研究团队建立肠干细胞类器官,并进一步诱导其向结肠吸收型上皮分化,以比较不同细胞状态对炎症刺激的反应。
在实验条件下,TNF单独处理未引起明显的结肠上皮细胞死亡;IFNγ可诱导约40%的死亡,而IFNγ与TNF联合处理时,死亡比例最高达到约80%。肠干细胞类器官也出现类似反应,但总体敏感性较低。
联合刺激还诱导NOS2、MLKL和ZBP1等基因表达,并伴随RIPK3、MLKL及多种caspase活化,重现了患者组织中观察到的部分分子特征。
值得关注的是,来源于IBD与非IBD组织的类器官均可出现相近反应。这说明,炎症环境本身就能够诱导上皮细胞形成异常死亡反应,而这一现象并非仅限于IBD来源细胞。
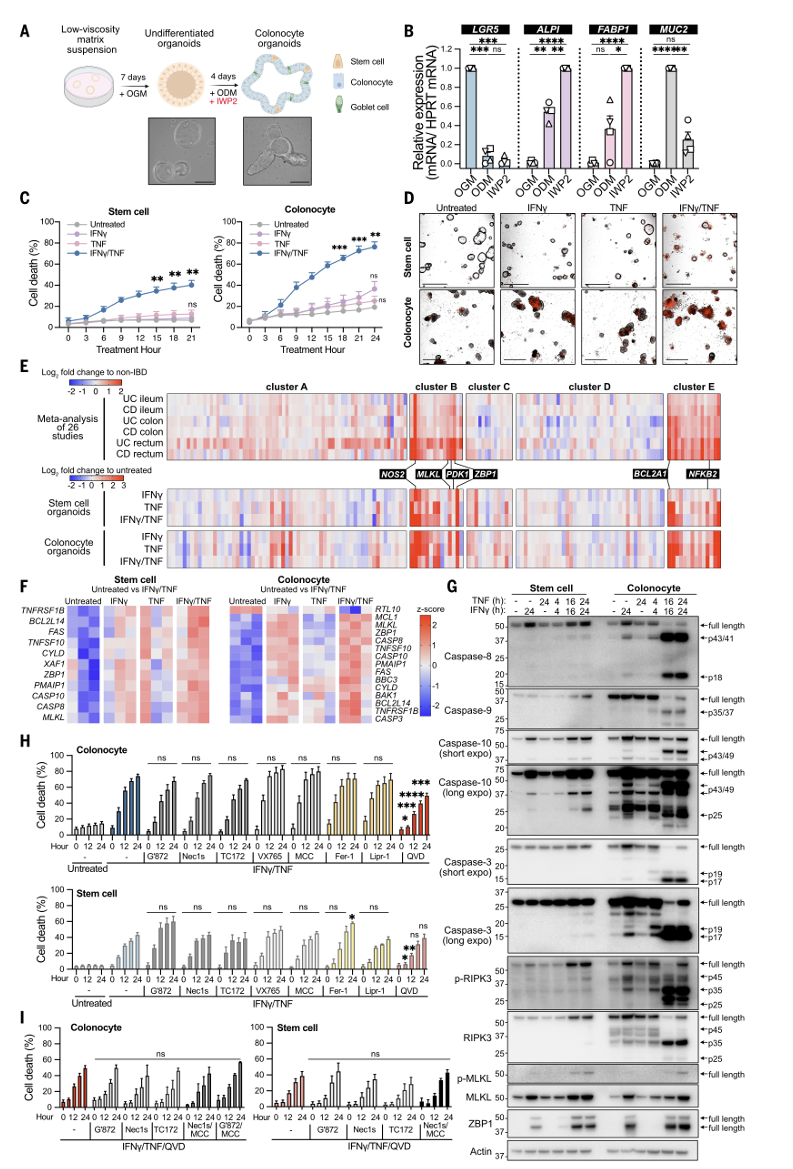
图3|IFNγ与TNF协同诱导肠道类器官死亡。A、B为类器官分化与身份验证;C、D为死亡曲线及代表性图像;E—G为基因表达和蛋白信号变化;H、I比较不同死亡通路抑制剂的作用。
功能实验锁定线粒体凋亡这一主要致死机制
虽然类器官中出现坏死性凋亡相关信号,但抑制RIPK1、RIPK3或MLKL,并不能阻止IFNγ与TNF诱导的细胞死亡。广谱caspase抑制剂Q-VD-OPh也主要表现为延缓死亡,未能提供持续保护。
进一步实验将关键机制指向线粒体。研究发现,过表达BCL-2能够阻止联合炎症刺激诱导的类器官死亡及caspase加工;联合刺激可诱导BAX/BAK寡聚化,而敲除BAX则能够降低类器官死亡。
这些证据支持,线粒体凋亡是该实验体系中上皮细胞死亡的主要机制。
同时,阻断线粒体凋亡后,RIPK3和MLKL仍可发生磷酸化;抑制坏死性凋亡通路,也未减少caspase-3活化。因此,论文提出的“坏死性凋亡至凋亡信号轴”,不宜理解为所有细胞都必须先发生坏死性凋亡,再发生凋亡。在炎症刺激下,两类信号可以并存,并在一定程度上独立运行。
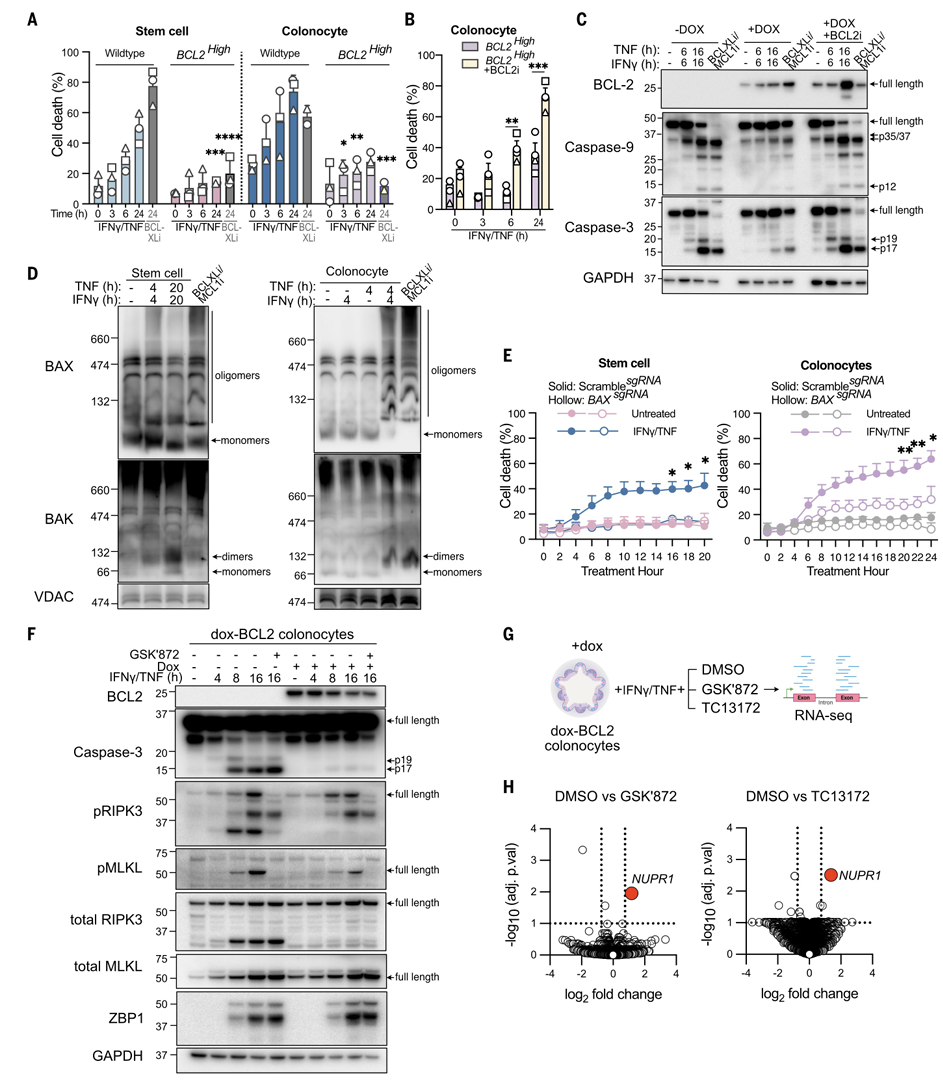
图4|线粒体凋亡的功能证据及死亡通路关系。A—C展示BCL-2过表达及其拮抗剂的作用;D、E显示BAX/BAK寡聚化与BAX敲除实验;F—H分析非致死性坏死性凋亡相关信号。
PUMA与iNOS分别参与不同上皮细胞的死亡调控
在共同的线粒体凋亡框架下,研究进一步发现,肠干细胞与分化结肠上皮细胞依赖不同的上游调控因素。
肠干细胞中的关键因素是PUMA。 炎症刺激提高促凋亡蛋白PUMA的表达。敲除其编码基因BBC3后,肠干细胞类器官的caspase-3加工和死亡减少,但分化结肠上皮类器官未获得同样的保护。
这一发现表明,承担组织更新任务的肠干细胞具有特定的炎症致死机制。PUMA是研究干细胞损伤的重要切入点,其作用不能直接推广至所有上皮细胞类型。
结肠上皮细胞中的重要促进因素是iNOS。 研究发现,IBD炎症上皮及受刺激的结肠上皮类器官中,NOS2编码的诱导型一氧化氮合酶(iNOS)表达升高,并伴随一氧化氮生成增加。
敲除NOS2能够降低结肠上皮类器官的一氧化氮生成、凋亡相关caspase活化及细胞死亡,但未减少肠干细胞类器官的死亡。
这一差异说明,同样的炎症刺激,可通过不同分子机制损伤承担组织更新的干细胞与承担吸收功能的成熟上皮细胞。 这为后续研究细胞类型特异性的保护策略提供了依据。
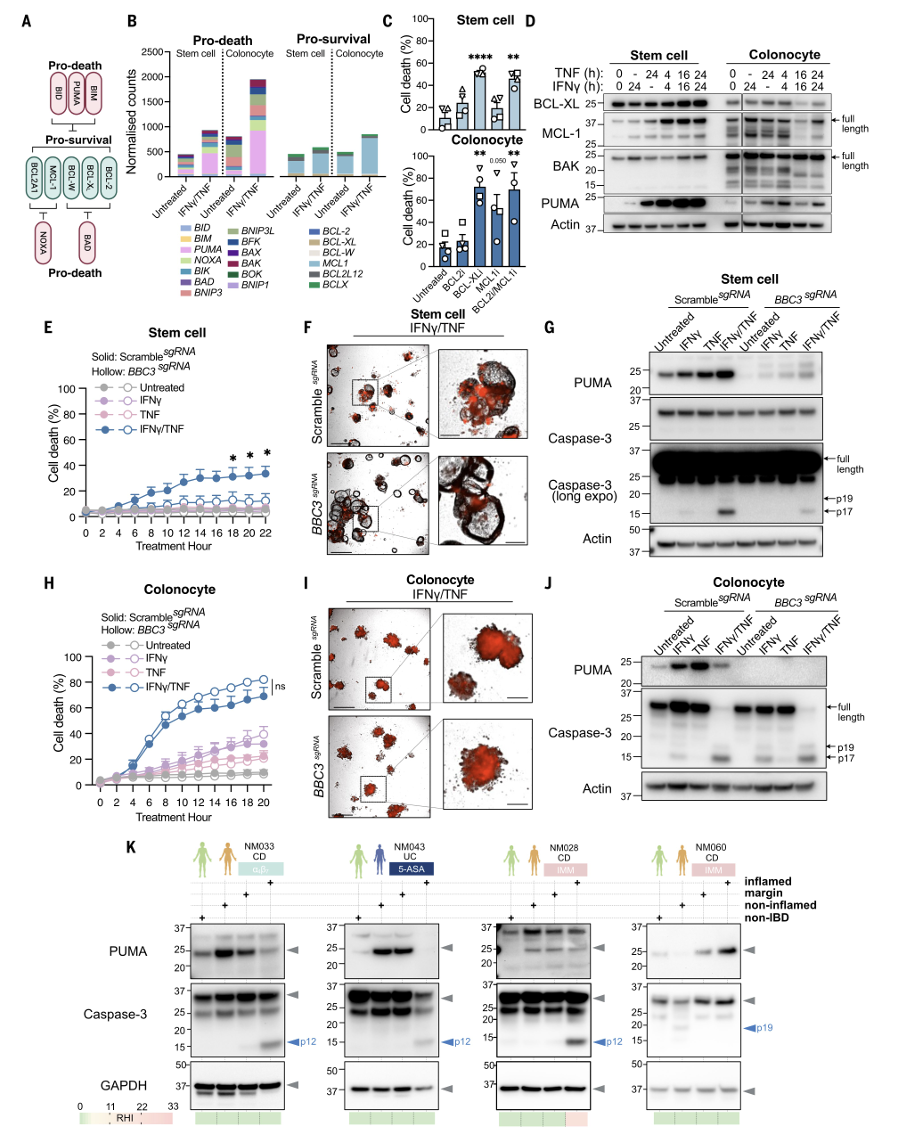
图5|PUMA促进炎症诱导的肠干细胞凋亡。A—D分析BCL-2家族调控状态;E—G显示BBC3敲除降低肠干细胞死亡及caspase-3加工;H—J显示结肠上皮细胞未获得同样保护;K展示患者组织中的PUMA检测。
纵向随访探索细胞死亡信号的复发预警价值
研究团队对IBD患者进行24—36个月随访。在52名IBD患者中,22名失访;其余30名患者中,14名病情稳定,16名至少发生一次需要糖皮质激素治疗、治疗升级或换药的炎症发作。
后续复发者在基线时已表现出更多组织学炎症,而两组基线C反应蛋白水平未见显著差异。与非IBD对照相比,后续复发者的pRIPK3水平较高;裂解型caspase-3也有升高趋势,但未达到统计学显著性。
这些结果提示,常规指标未充分反映的轻微黏膜异常,可能包含与未来复发相关的分子信息。不过,鉴于随访样本量有限且存在较多失访,目前尚不能将这些指标视为已经验证、可独立用于临床决策的预测工具。
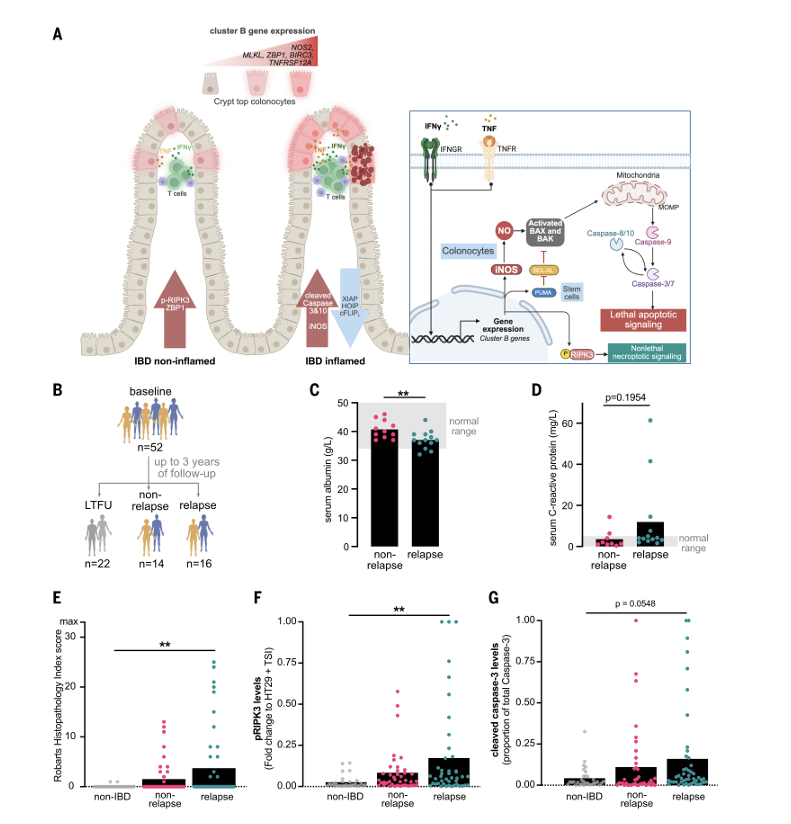
图6|机制模型与临床随访结果。A概括上皮转录重塑和死亡信号机制;B为随访结局;C、D为白蛋白与C反应蛋白;E—G为组织学评分、pRIPK3及裂解型caspase-3。G中差异未达统计学显著性(P=0.0548)
总结
这项研究将临床组织观察、空间定位与人源类器官功能实验连接起来,揭示了IBD中炎症驱动的上皮细胞死亡调控机制:局部炎症环境可重塑特定上皮亚群的转录状态,伴随早期坏死性凋亡相关信号,并通过PUMA或iNOS等细胞类型相关因素促进线粒体凋亡。
研究的价值在于,将关注点进一步延伸至缓解期仍可能存在的分子异常,为理解持续性屏障损伤和疾病复发提供了新的解释。
未来,能否通过更精细的分子检测识别高风险患者,以及靶向这些机制能否在保护肠上皮的同时兼顾正常组织功能,仍需更大规模队列和干预研究验证。作者提出的“分子愈合”方向,也为IBD长期管理提供了值得继续探索的研究目标。
参考文献