近日,CDE发布《单克隆抗体动物试验减少或替代指导原则(征求意见稿)》,文件针对单克隆抗体毒性风险开展综合评估,从过往“毒性风险进行全套动物试验”,转向证据权重(WoE,Weight‑of‑Evidence)综合评估逻辑,由申办方论证动物试验毒性风险评估开展的必要性。
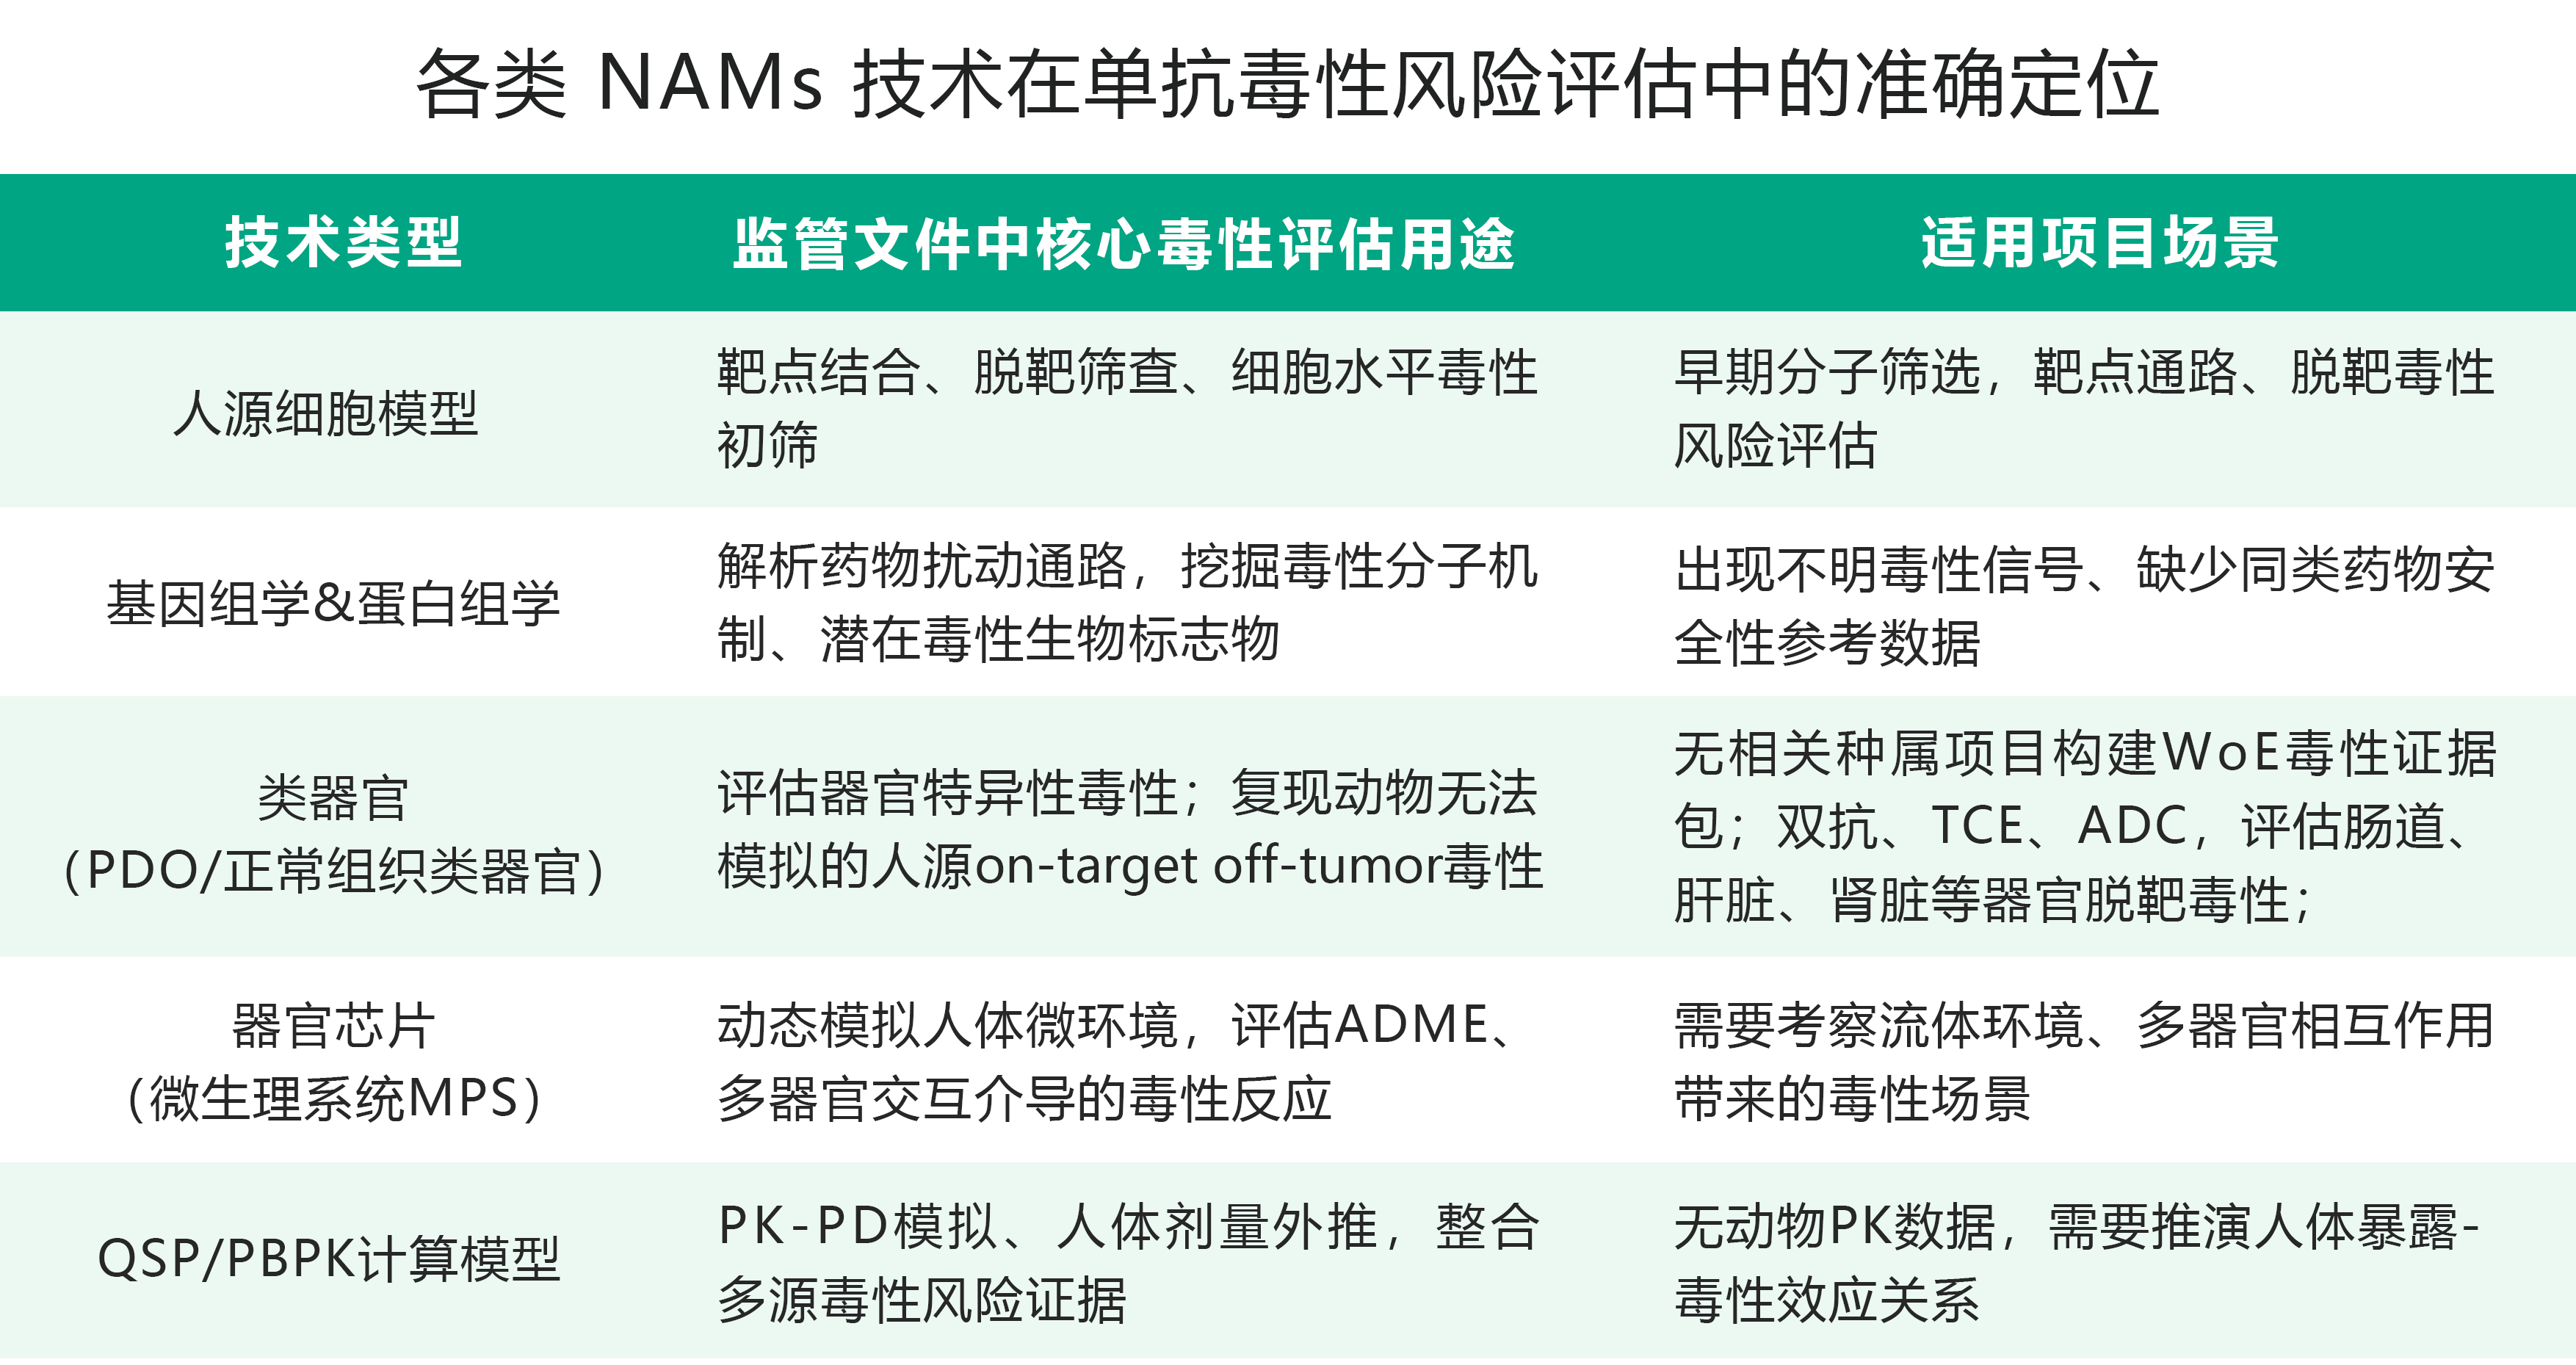
同时,类器官、器官芯片、组学技术、计算模型等NAMs(新型替代方法)正式写入指导文件,成为单抗毒性风险综合评估中可采信的注册申报数据来源。本文立足征求意见稿原文,溯源相关法规原文,拆解最新单抗毒性风险综合评估方案。
一、为什么单克隆抗体需要新的评价模式?
单克隆抗体通常具有靶点特异性强、组织分布相对有限等特点,其毒性多与靶点生物学及药理作用放大有关。但人源化抗体进入动物体内后,可能因物种差异产生免疫原性,导致药物清除加快或出现继发性免疫反应。此外,部分抗体在人和动物中的靶点表达、结合活性及生物学功能并不一致。这意味着,在某些情况下,即使增加动物数量或延长试验时间,也未必能够更准确地预测人体风险。因此,征求意见稿提出,应结合有限的动物试验、非动物试验、临床数据、同靶点药物经验等多种证据,对单克隆抗体的毒性风险进行综合判断。
二、核心逻辑:分两种单抗研发场景开展毒性风险评估
本指导原则适用于传统型单克隆抗体(INN 后缀为-tug 和-bart 的免疫球蛋白),不适用于复杂的抗体构建体。延续 ICH S6、ICH S9、ICH S5 指导原则,围绕单抗毒性风险评估划分两大项目场景:
01 | 有药理相关动物种属的项目
依旧需要开展动物一般毒理学试验。基于 WoE 评估数据,可用3个月毒理学试验支持上市申请。明确“鼓励采用科学合理、经一定验证的非动物试验获得充分的 WoE 数据。”生殖毒性、致癌性、免疫毒性、幼龄动物毒性、联合用药毒性及其他毒性均需要首先通过 WoE 评估风险,尽可能采用非动物方法。
02 | 无药理相关动物种属的项目
基于非动物数据可充分评估潜在毒性风险,动物一般毒理学试验可能完全被替代。生殖毒性、致癌性、免疫毒性、幼龄动物毒性、联合用药毒性及其他毒性均建议首先通过 WoE 评估风险,确认必要,再开展动物实验。
可考虑借助转基因动物或替代分子,结合非动物试验数据进行综合评估。
三、WoE的来源和应用逻辑
WoE 来自ICH S6 《生物制品的临床前安全性评价》(2011):
在致癌性章节,ICH‑S6 使用证据权衡法判断生物制品是否需要开展致癌性研究。
在种属选择、生殖毒性章节,虽未直接提到WoE专有名词,但通篇贯彻多源证据综合权衡的科学逻辑。
因此过去 WoE 属于局部毒性评估工具,主要用来回答“是否可以豁免致癌、生殖毒性、第二试验物种这类附加毒性试验”。 对于核心的重复给药/长期毒性试验,底层规则仍是:找到药理相关动物种属,则默认应当开展动物毒性试验。
本次征求意见稿带来两大革新(聚焦单抗毒性风险综合评估):
将 WoE 升级为单克隆抗体毒性风险全维度评估的顶层决策框架,一般毒理、长期毒性、生殖毒性、无药理相关种属条件下的全套安全性评价,全部统一遵循 WoE 逻辑;实现规则切换:从“默认做全套动物毒性试验,企业论证为什么少做”变为“先开展 WoE毒性风险评估,论证哪些动物毒性试验真正有必要开展”。
国内大分子指导原则首次明文将类器官、器官芯片、多组学、计算模型等 NAMs 纳入单抗毒性风险 WoE 评估的注册证据池,新型体外模型的数据获得监管申报层面的明确入口。
四、单抗项目全周期毒性风险评估方案
01 | 药物发现阶段‑临床前早期
针对单特异性单抗,完成药理相关种属判定(交叉结合 + 功能试验),输出完整的单抗毒性风险清单;针对识别出的毒性风险点,匹配对应的 NAMs 工具,不盲目堆砌全套模型(文件将基因组学/蛋白组学、细胞模型、类器官/器官芯片、计算模型共同纳入 NAMs 工具池,不同技术对应不同毒性风险场景)。
有相关种属:NAMs用于分子优选、毒性机制解析,动物毒性试验仍然是主体; 无相关种属:规划WoE毒性评估整体策略,优先梳理靶点表达谱、同靶点药物安全性数据,再搭配适配的NAMs。
02 | Pre‑IND沟通阶段
计划使用 NAMs 用于减少/简化动物毒性试验的项目,可申请会前沟通,提交完整的毒性风险评估策略、NAMs 试验设计、模型验证资料,提前获得监管沟通意见,规避申报阶段不被认可的重大风险。
03 | 资料撰写
明确 NAMs 模型的适用边界,说明模型验证指标、阳性对照;对于未开展的毒性相关试验,提供充分科学论证,说明对应的毒性风险已经被其他证据覆盖。
五、结尾
这份征求意见稿吹响国内单抗毒性风险非临床评价体系变革的号角。对于创新药企,越早把 NAMs 策略纳入管线早期毒性风险规划,越能把握监管红利;对于 CRO,注册级NAMs毒性评估能力将成为未来大分子非临床业务的核心差异化竞争力。 如果您的管线涉及单抗、双抗、ADC、TCE,希望针对项目做一次针对性的毒性风险非临床策略评估,欢迎联系我们深度沟通。
附:常见QA
Q1:WoE 既然ICH‑S6就有,那本次文件最大变化到底是什么?
A:ICH‑S6(R1)中 WoE 主要用于致癌性、生殖毒性、种属选择等附加毒性试验的豁免判断,不干预重复给药毒理学试验是否开展的底层规则。
本次文件两点核心变化:
WoE 升级为单克隆抗体毒性风险全维度评估的顶层决策框架,覆盖一般毒理、长毒等核心毒性终点;
官方明确类器官、器官芯片、多组学、计算模型属于单抗毒性 WoE 评估中可采信的注册证据来源。
Q2:是不是我做了类器官,就可以直接豁免动物毒理试验?
A:不是。只有传统型单克隆抗体项目判定为无药理相关动物种属,动物对一般毒理风险无预测价值时,经过完整 WoE 风险评估,才存在动物一般毒理学试验被替代的可能性;即便该场景,也需要构建完整 WoE 毒性风险证据包。 如果存在药理相关种属,动物一般毒理学试验仍必须开展,类器官等 NAMs 仅作为补充证据。双抗、TCE、ADC 不能依据这份征求意见稿申请豁免动物毒理。
Q3:类器官可以在哪些毒性风险评价场景发挥作用?
A:以下属于基于指导原则逻辑形成的行业应用判断,并非CDE对具体类器官试验项目的强制要求。核心原则应当是“先识别风险,再匹配模型”,而不是为了使用新技术而堆砌模型。
靶点生物学与器官风险前置识别:结合靶点在不同组织中的表达及生理功能,选择相应的人源正常组织类器官,对潜在器官特异性风险进行针对性验证。
人源相关性的补充:当动物种属与人体靶点结合、功能响应或组织表达存在明显差异时,可通过人源类器官补充动物模型难以覆盖的人体相关信息。
肿瘤—正常组织差异评价:在适合的项目中,采用肿瘤类器官与正常/癌旁组织类器官进行平行评价,可用于研究候选分子对目标组织与正常组织的差异性影响,为治疗窗和潜在组织毒性提供研究线索。
特定器官毒性终点评价:围绕肝、肾、肺、肠道等不同器官模型,结合细胞活力、形态学、组织特异性功能、分子标志物等终点进行剂量—效应评价。
免疫相关风险与复杂共培养:对于需要观察免疫细胞参与的反应,可在模型和方法学可行的前提下探索类器官与免疫细胞共培养等人源体外体系。
机制解释与多组学联用:类器官实验可与转录组、蛋白组、免疫荧光、分子检测等结合,用于解释毒性表型背后的机制,并与靶点生物学证据形成互相印证。
Q4:我的项目是双抗 / TCE,容易出现 on‑target off‑tumor 毒性,NAMs 在毒性评估上价值体现在哪里?
A:很多人源特异性脱靶毒性无法通过动物模型复现。配对正常组织类器官、免疫共培养类器官可以在临床前阶段识别该类毒性风险,用于分子筛选排序;同时该数据可以纳入 WoE 毒性风险证据包,用于Pre‑IND沟通,阐释药物潜在安全风险。
Q5:CRO 企业怎么抓住这份指导原则带来的机会?
A:传统 CRO 擅长动物毒性试验,但缺少注册级 NAMs 毒性评估能力。一方面可以通过外部企业合作分包完成类器官等NAMs试验,完善自身单抗毒性风险评估整体解决方案;另一方面可以和类器官技术企业共建方法学SOP与验证体系,补齐 NAMs 业务板块,满足越来越多药企对于 WoE 毒性证据包的交付需求。
精科生物新药临床前研发服务
围绕药企和CRO在单抗毒性风险综合评估中的人源体外证据需求,精科生物可提供类器官及相关模型的技术服务支持。
1)人源类器官模型与模型组合
人源正常组织类器官、疾病类器官及肿瘤类器官模型;
肿瘤—正常/癌旁组织配对类器官;
根据靶点组织表达和潜在风险器官,设计多器官类器官评价组合。
2)类器官药物暴露与安全性研究
候选分子的剂量—效应评价及重复暴露研究;
细胞活力、形态学、组织特异性功能和分子指标检测;
围绕特定器官风险设计针对性的实验终点。
3)复杂人源体外模型与机制研究
根据项目需要开展类器官与免疫细胞等共培养体系的定制研究;
结合转录组、蛋白检测、免疫荧光、分子生物学等手段解析药物作用与潜在毒性机制;
针对模型适用范围和限制条件进行前期技术评估,避免“为了用类器官而用类器官”。
4)方法学建立、验证与数据交付
围绕模型鉴定、对照设置、重复性、灵敏度、动态范围和批间一致性建立方法学评价方案;
形成实验SOP、原始数据、分析结果和研究报告;
与药企、CRO及注册/非临床安全性团队协作,为WoE综合评估提供类器官部分的数据支持。
重要提示:NAMs 是单抗毒性评估的证据补充与风险前置工具,现阶段无条件全面替代动物毒性试验。最优模式是“动物试验+NAMs”协同,实现早期淘汰高风险分子,降低后期管线失败概率,优化非临床投入。
参考文献