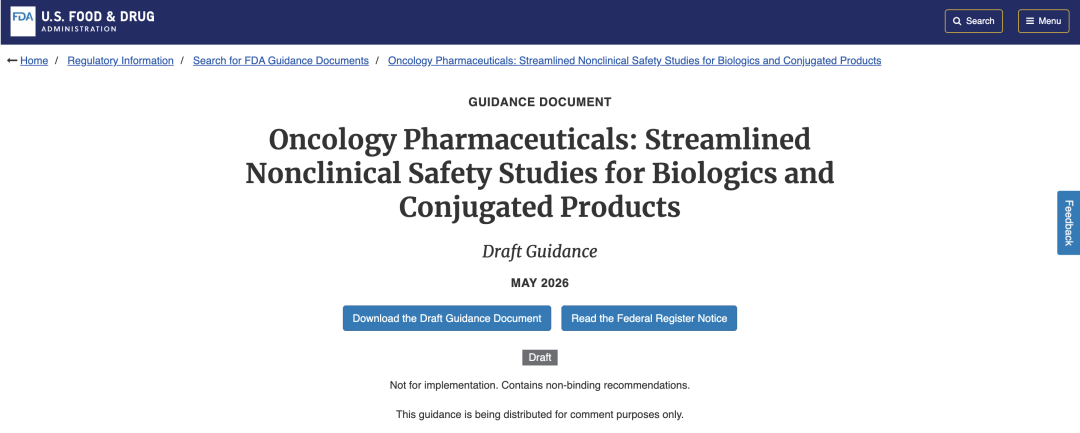
2026年5月,FDA肿瘤卓越中心(OCE)与药品评价与研究中心(CDER)发布《肿瘤药物:生物制品和偶联产品简化非临床安全性研究》草案。该文件聚焦部分用于癌症治疗的生物制品和偶联产品,提出在特定科学依据充分的情况下,可采用更加精简的一般毒理学研究设计,以减少不必要的动物使用。同时,FDA 也强调,安全性判断并不是简单依赖某一项实验结果,而应结合既有知识、产品特征、非临床和临床数据,通过证据权重(Weight of Evidence,WoE)风险评估进行综合判断。
与2026年3月发布的《药物研发中新方法学使用的一般考虑》草案相比,5月草案更贴近具体的肿瘤药物开发场景。前者主要讨论新方法学(New Approach Methodologies,NAMs)在药物研发中的验证原则、研究设计和报告要求;后者则进一步将“适合目的”(fit-for-purpose)的 NAMs 纳入特定产品类别的非临床安全性评价路径之中。对于类器官研发领域而言,它释放出一个值得关注的信号:以类器官、器官芯片等为代表的人源相关模型,正在从早期探索性研究工具,逐步进入药物研发证据链的讨论范围。未来,类器官模型若能围绕明确的使用场景、人体生物学相关性、技术稳定性和风险评估需求进行系统构建与验证,将有机会在非临床安全性评价中发挥更实际的支持作用。
一、政策发布背景:为什么肿瘤药物非临床评价值得重新审视?
肿瘤药物,尤其是生物药、双特异性抗体和抗体药物偶联物(ADC),在靶点机制、种属相关性、免疫系统参与程度以及毒性驱动因素等方面,往往比传统小分子药物更加复杂。许多产品的作用靶点具有明显的人体或灵长类特异性。在这种情况下,动物实验能否充分反映人体风险、能否为研发决策提供足够有价值的信息,本身就需要结合产品特征进行科学判断。
FDA在2026年5月发布的《肿瘤药物:生物制品和偶联产品简化非临床安全性研究》草案中明确指出,该指南旨在帮助申办方对某些肿瘤药物实施更加精简的非临床安全性评价方法,以促进用于癌症治疗的生物药和偶联产品开发,同时避免不必要的动物使用。文件还提到,这些建议受到既往一般毒理研究数据分析,以及COVID-19期间减少非人灵长类动物使用实践的影响。
需要强调的是,这份草案并不是“放弃动物毒理研究”,而是在既有肿瘤药物非临床评价框架基础上,进一步明确:在特定产品类型、特定机制背景和充分科学依据支持下,哪些情形可以考虑更少动物、单一相关种属、非处死式研究设计,或以 WoE 风险评估替代部分长期毒理研究。
对类器官和新方法学领域而言,5月草案中最值得关注的一点,是FDA在WoE风险评估可纳入的信息中提到了“其他适当数据,例如适合目的的新方法学(fit-for-purpose NAMs)”。这一表述释放出一个明确趋势:只要使用场景清楚、人体生物学相关性充分、技术表征扎实、数据质量可靠,类器官和器官芯片等NAMs数据就有机会成为非临床安全性评价证据链中的组成部分。
二、政策的核心内容梳理
从原文结构看,5月草案篇幅不长,但内容非常集中:一是界定适用范围,二是提出若干肿瘤产品类别的一般毒理研究简化建议,三是说明WoE风险评估可以纳入哪些类型的信息。
适用范围:聚焦“某些肿瘤药物”的一般毒理研究
该草案主要面向用于癌症治疗的生物药和偶联产品,重点讨论一般毒理研究,尤其是3个月毒理研究。文件同时明确,该指南是对ICH S9、ICH S9问答以及FDA肿瘤治疗放射性药物非临床研究指南的补充,并不涉及杂质或辅料的非临床安全性评价。
也就是说,草案讨论的是特定肿瘤药物在特定开发阶段下,如何更加合理地设计非临床安全性评价,而不是对所有药物、所有毒理研究项目进行普遍简化。
监管目标:提高研发效率,但前提是不降低患者安全保障
这份文件的核心并不是简单地“少做实验”,而是减少不必要的动物测试,并通过整合既有知识基础的风险评估,提高药物开发效率。FDA在草案中强调,通过减少动物测试并纳入整合的、基于知识的风险评估,有望提升产品开发效率,同时不损害患者安全。
这也决定了NAM和类器官数据在这一框架中的定位:不是为了替代而替代,而是为了更准确地回答特定安全性问题。例如,当动物种属不具备药理学相关性时,继续开展传统动物毒理研究的解释价值可能有限。此时,如果能够结合靶点表达、生物学功能、同类药物毒性、人源体外模型数据以及既有非临床和临床信息建立WoE评价,反而可能更有助于理解人体相关风险。
主要技术路径:相关种属、单一啮齿类、非处死式设计与WoE评估
5月草案提出的简化路径,大致可以概括为以下四类:
1
仍然强调药理学相关种属。对于生物药,动物毒理研究应使用药理学相关种属;药理学研究也应证明肿瘤药物能够与分子靶点结合,并产生预期药理作用。
2
在缺乏药理学相关种属时,安全性评价可以基于WoE风险评估,而不是继续开展动物毒理研究。这里的关键在于,“无相关种属”需要有充分的药理学数据支持,而不是简单地因为动物模型“不方便”或“成本高”就跳过动物研究。
3
当某一生物药在啮齿类和非啮齿类中均表现出与人体相似的药理活性时,1个月和3个月一般毒理研究可在单一啮齿类种属中开展,并可视情况辅以WoE风险评估。
4
针对部分机制较清楚或已有较多同类开发经验的产品类别,草案给出了更明确的3个月毒理研究替代或简化路径,包括PD-(L)1阻断单特异性抗体、CD3双特异性T细胞衔接器,以及载荷安全性已充分表征的ADC。
具体产品类别:政策新意在于应用场景更加清晰
对于 PD-(L)1 阻断单特异性抗体,草案提出,产品慢性效应评估可基于WoE风险评估,而不是必须开展3个月毒理研究;在有充分理由支持的情况下,1个月毒理研究也可采用非处死式设计,并辅以WoE风险评估。
对于CD3双特异性T细胞衔接器,草案同样提出,产品慢性效应评估可基于WoE风险评估,而不是3个月毒理研究。考虑到该类药物的安全风险通常与T细胞激活、细胞因子释放、靶点表达及组织分布等因素密切相关,如何结合人源细胞模型、细胞因子谱、靶点表达信息以及同类药物数据,形成逻辑清晰、可解释的证据体系,将成为申报准备中的重点。
对于带有细胞毒载荷的ADC,如果载荷安全性已得到充分表征,例如使用与已批准ADC相同的载荷,且载荷是毒性的主要驱动因素,则3个月毒理研究可仅在啮齿类中开展。啮齿类研究可根据具体情况使用ADC本身或载荷本身。若抗体靶点为新靶点,且不与啮齿类靶抗原结合,则还应提交WoE风险评估。
这些规定的共同点在于,监管判断不再只是机械套用固定动物实验组合,而是更加重视产品类型、靶点机制、载荷经验、相关种属和既有毒性知识之间的综合判断。
WoE风险评估:NAMs进入证据链的关键接口
草案列出的WoE风险评估信息包括:研究产品已生成的非临床和临床数据,例如药理、安全性和药代动力学数据;基于文献的分子靶点潜在毒性评估,例如靶点在健康和疾病状态下的表达谱,以及其在生理过程中的作用;动物和人体中的毒性发现,尤其是当研究产品所属药物类别已有较多公开毒性信息时;以及其他适当数据,例如适合目的的新方法学。
三、对类器官研发与应用的启示
从类器官研发角度看,FDA 5月草案释放的信号并不是“类器官可以立即替代动物实验”,而是人源相关模型正在获得更多进入非临床证据链的机会。未来,类器官能否发挥更大价值,关键不在于模型是否“足够复杂”,而在于它是否能围绕明确问题,提供稳定、可靠、可解释的数据。
类器官的优势在于更接近人体生物学特征。相比传统二维细胞模型,类器官在组织结构、细胞组成、分化状态、屏障功能和药物反应差异等方面具有更高的人体相关性。在肿瘤药物开发中,患者来源肿瘤类器官可用于药物筛选、靶点验证、药效评价和耐药机制研究;正常组织类器官则可用于补充评估潜在组织毒性或靶点相关毒性。
但类器官并不是“万能替代模型”。按照适合目的的新方法学的要求,类器官数据不仅要证明模型与人体相关,还要说明它能回答哪一个具体研发问题。例如,用于肝毒性评估时,应关注代谢功能和损伤指标;用于肠毒性研究时,应关注屏障功能和炎症/损伤读数;用于ADC研发时,则需结合靶点表达、内吞能力、载荷敏感性和肿瘤异质性解释结果。
因此,类器官平台建设的重点,应从“模型搭建”进一步转向“证据体系建设”。样本来源、培养流程、传代次数、成熟度、批次一致性、阴阳性对照、终点读数和统计方法,都需要标准化和可追溯。只有当类器官数据能够与器官芯片、高内涵成像、多组学、PK/PD建模和文献证据共同形成WoE证据链时,才更有可能在非临床安全性评价中发挥实际作用。
四、总结与展望
总体来看,FDA 2026年5月草案的重点,并不是降低肿瘤生物药和偶联产品的非临床安全性评价要求,而是进一步明确了在特定情形下可适当简化评价路径的适用边界。同时,草案也将符合特定用途的NAMs纳入基于证据权重的风险评估框架,体现出监管部门对新方法学工具的接纳。
这也释放出一个清晰信号:未来的非临床安全性评价,将更加关注证据的相关性、充分性和可解释性,而不仅仅依赖传统动物实验本身。
随着药物研发逐步从经验驱动转向机制驱动,从单一模型依赖转向多模型整合,类器官、器官芯片、多组学分析以及AI建模等技术,有望在候选药物筛选、毒性风险识别、患者分层和转化预测等环节发挥更重要的作用。对于类器官研发而言,这既是技术发展的机会,也是走向标准化、体系化和可验证应用的重要挑战。
参考资料